Les traitements à action rapide reviennent dans l’actualité de la dépression en ce mois d’octobre 2026. Ils posent une question plus utile que celle d’une « guérison en 24 heures » : lorsqu’un traitement soulage plus tôt, que faut-il encore pour que le bénéfice dure et qu’un patient puisse réellement y accéder ? L’eskétamine dispose déjà d’une autorisation européenne. La psilocybine fait, elle, l’objet de résultats annoncés cette année par son fabricant, Compass Pathways. Ces deux situations ne se confondent pas.
Le changement à regarder est celui du parcours de soins : la vitesse d’amélioration, le maintien du bénéfice et l’accès au traitement répondent à trois questions différentes. Les réunir sous une même promesse efface précisément ce qui compte après des traitements qui n’ont pas suffisamment aidé.
Après deux traitements sans réponse suffisante, la question change
La dépression résistante désigne généralement une dépression qui n’a pas suffisamment répondu à au moins deux traitements médicamenteux appropriés. Le mot « résistante » décrit donc une difficulté thérapeutique, pas un manque d’effort de la personne malade. Il ne veut pas non plus dire que toutes les possibilités de soins ont été épuisées. [1, 3]
Ce cadre concerne une situation précise. L’Organisation mondiale de la santé rappelle que les psychothérapies sont les premiers traitements de la dépression et qu’elles peuvent être associées à des antidépresseurs dans les formes modérées ou sévères. Ces médicaments ne sont pas nécessaires pour traiter la dépression légère. Faire des nouvelles molécules la réponse à toute baisse de l’humeur ferait perdre cette distinction. [2]
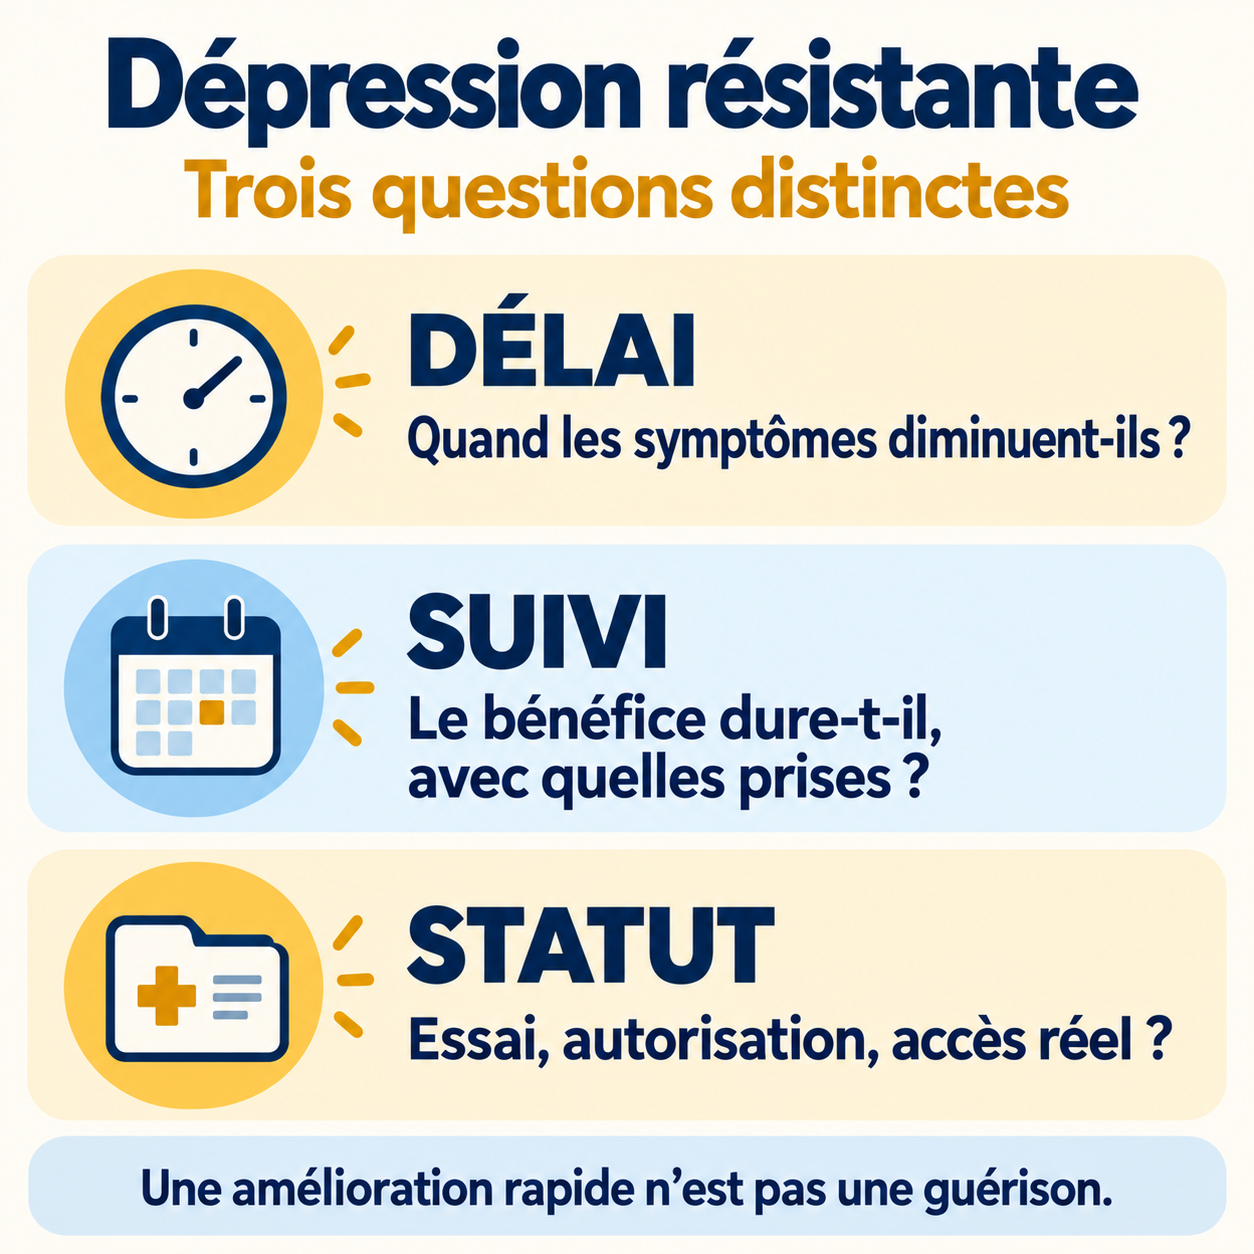
Pour comprendre une annonce concernant la résistance aux traitements, trois repères sont utiles :
- Le délai : à partir de quand les symptômes commencent-ils à diminuer, et quand le résultat principal est-il mesuré ?
- Le suivi : le bénéfice se maintient-il, chez quels participants et avec quelles nouvelles séances ou prises ?
- Le statut : parle-t-on d’un résultat d’essai, d’une autorisation de médicament ou d’une possibilité de soins effectivement accessible ?
L’eskétamine est autorisée, mais son administration reste encadrée
L’eskétamine, commercialisée sous le nom Spravato, a reçu une autorisation de mise sur le marché valable dans l’Union européenne le 18 décembre 2019. Dans la dépression résistante de l’adulte, elle est utilisée avec un autre antidépresseur de la famille des ISRS ou des IRSN, après l’échec d’au moins deux traitements. La décision de commencer appartient à un psychiatre. [1]
Ce spray nasal ne correspond pas à un médicament que l’on emporte pour l’utiliser seul chez soi. Le patient l’administre dans une structure de soins, sous la supervision directe d’un professionnel. L’Agence européenne des médicaments impose notamment de mesurer la tension artérielle avant et après, car elle peut augmenter. Des sensations de dissociation — l’impression d’être déconnecté de son environnement ou de ses émotions —, des vertiges et une somnolence font aussi partie des effets indésirables décrits. [1]
L’eskétamine agit sur des récepteurs NMDA, impliqués dans la transmission de signaux entre des cellules du cerveau. Cela ouvre une voie thérapeutique différente, sans ramener pour autant la dépression à une cause chimique unique : l’OMS décrit une interaction de facteurs biologiques, psychologiques et sociaux. [1, 2]
Sur la durée, l’EMA rapporte des études portant sur la prévention des rechutes et le maintien des bénéfices avec l’eskétamine associée à un antidépresseur. Le traitement peut se poursuivre par des administrations espacées lorsque l’état s’améliore. Le bénéfice durable s’inscrit ici dans un traitement suivi, plutôt que dans l’idée d’une prise isolée qui réglerait définitivement la maladie. [1]
Les options thérapeutiques dépendent aussi du type de dépression. La luminothérapie, par exemple, répond à la question spécifique de la dépression saisonnière hivernale, avec un appareil et des précautions adaptés. Elle ne constitue pas une alternative universelle aux traitements étudiés contre la dépression résistante.
Pour la dépression saisonnière, la luminothérapie repose sur un appareil et un usage adaptés : une autre option thérapeutique, avec ses précautions propres.
Média Santé
La psilocybine : un effet précoce annoncé, un résultat mesuré à six semaines
La psilocybine étudiée par Compass Pathways est une formulation synthétique appelée COMP360. Dans son communiqué du 17 février 2026, le fabricant annonce un résultat positif de l’essai de phase 3 COMP006, qui a inclus 581 participants ayant reçu le traitement à l’étude. La comparaison principale oppose deux doses de 25 mg, espacées de trois semaines, à deux doses de 1 mg. L’essai comporte également un groupe à 10 mg. [3]
À six semaines, Compass annonce une différence moyenne de 3,8 points en faveur du groupe à 25 mg sur l’échelle MADRS, qui mesure la sévérité des symptômes dépressifs. Le fabricant rapporte aussi un début d’effet dès le lendemain de l’administration. Le délai précoce et le résultat à six semaines sont deux informations différentes : ni l’un ni l’autre ne correspond à un nombre de personnes guéries en une journée. [3]
Ce résultat provient d’une annonce du fabricant, pas d’une décision de l’autorité du médicament. Il est pertinent parce qu’il concerne des personnes dont la dépression a résisté à d’autres traitements. Il ne permet pas de classer la psilocybine devant l’eskétamine : les essais n’utilisent pas les mêmes protocoles, comparateurs et périodes de mesure.
Le programme de 2026 prolonge une recherche plus ancienne. Dans l’essai de phase 2 publié en 2022, 233 adultes avaient reçu une dose de 25, 10 ou 1 mg de psilocybine avec un soutien psychologique. Le résumé original rapporte une diminution plus importante des symptômes à trois semaines avec 25 mg qu’avec 1 mg. En revanche, les résultats sur une réponse maintenue à douze semaines n’étayaient pas de la même manière ce bénéfice initial. Des idées ou comportements suicidaires, ou des automutilations, étaient survenus dans les différents groupes, sans que ce constat établisse à lui seul leur cause. [5]
Six mois de bénéfice : chez qui, et avec quels retraitements ?
Le 7 juillet 2026, Compass a annoncé le suivi de COMP006 jusqu’à 26 semaines. Selon ce communiqué, 39 % des participants du groupe à 25 mg avaient atteint, à six semaines, une réduction d’au moins 25 % de leur score MADRS. Chez ces participants, le bénéfice se maintenait en moyenne jusqu’à au moins 26 semaines. Des retraitements étaient possibles pendant cette phase de suivi. [4]
Cette baisse d’au moins 25 % est le seuil retenu dans la communication de Compass. Elle n’équivaut ni à une guérison ni au seuil de « réponse » de l’essai de 2022, qui demandait une diminution d’au moins 50 % du score. Le pourcentage de juillet ne décrit donc pas 39 % de patients guéris pendant six mois après deux prises. [4, 5]
L’apport de ce suivi est d’étendre l’observation au-delà des premières semaines. La question qui devient centrale n’est plus seulement « à quelle vitesse cela agit-il ? », mais « quel parcours permet de conserver l’amélioration ? ». La possibilité de nouvelles administrations fait partie de cette réponse, et non d’un détail à retirer de la promesse de durée.
Compass rapporte notamment des nausées, des maux de tête, de l’anxiété et des hallucinations visuelles parmi les effets indésirables fréquents. Le suivi des symptômes et de la tolérance reste donc une composante du traitement étudié, même lorsque le nombre de prises est limité. [4]
Une perspective américaine ne dit pas quand un patient sera soigné en France
Dans son communiqué de juillet, Compass indiquait qu’un dépôt progressif du dossier auprès de la Food and Drug Administration, l’autorité américaine du médicament, était engagé. L’entreprise visait alors un lancement aux États-Unis au premier semestre 2027, sous réserve d’une autorisation de la FDA et d’un changement de classification par l’autorité américaine chargée des substances contrôlées. C’est une perspective datée du fabricant, pas une autorisation acquise ni un calendrier français. [4]
Pour l’eskétamine, l’autorisation européenne est déjà une réalité, mais elle ne permet pas à elle seule de déduire les conditions de remboursement, les stocks ou la disponibilité d’une équipe en France. La fiche de l’EMA précise que l’administration exige une supervision professionnelle et que les personnes présentant certains problèmes cardiaques ou respiratoires graves doivent être prises en charge dans un lieu disposant immédiatement de moyens de réanimation. [1]